设计新药需要从图表、插图和文献中整理复杂数据,训练预测模型,并提出候选分子进行合成——这一工作流程通常单次迭代就需要数天时间。
在此,我们展示Google Antigravity如何配备我们新的化学信息学技能(Cheminformatics Skills)来加速药物发现工作流程。使用真实的肺癌治疗方案,一个智能体在短短一小时内搜索了数千种化合物,进行了匹配分子对分析,并提出了具有合成路线的新型刚性化大环化合物。
▶ Accelerating cheminformatics with Google Antigravity
化学是科学中最丰富的公共记录之一——跨越期刊文章和供应商目录中的数百万种结构。它提供了一种连接物理学和数学与生命和环境科学的通用表示。分子及其转化无处不在,塑造着日常世界。
尽管化学信息学取得了数十年的进展,化学家仍然花费太多时间处理数据,这一过程因分子可以用多种方式表示而变得复杂:从文本描述到图像或数据结构。同一个分子在论文中可能以IUPAC名称出现,在专利中以Markush结构出现,或在目录中以结构数据文件(SDF)出现。先进的化学信息学系统必须能够统一这些来源,并处理其中可能出现的多种错误方式。这项任务不容有误——改变一个原子或键,你就描述了完全不同的化合物,使一个有前景的抑制剂或催化剂失去活性。
为了让科学家专注于假设而非数据整理,我们为Google Antigravity构建了一套化学信息学技能,将该界面转变为一个协作科学工作台,为计算化学家和实验台化学家提供对本地工具的完全访问权限。
这些技能还创建了一种分工,底层语言模型处理工作流程编排、数据库导航和科学推理,而确定性化学工具执行分子计算。基于RDKit——一个由全球社区贡献者开发二十年的基础开源化学信息学工具包——以及与ChEMBL和PubChem精选资源的连接器,这些技能将领域最佳实践直接编码到智能体的工作流程中。
刚性化柔性分子
在本技术演示中,我们重点介绍一种提高药物效力的经典药物化学技术:刚性化。
药物分子可能很复杂,通常通过可旋转键连接多个子结构。这些键使分子扭曲成许多3D形状(构象),使其在溶液中“柔性”。然而,为了结合其靶标,柔性分子必须锁定成单一活性形状。失去这种运动自由会带来熵惩罚,从而削弱结合亲和力并降低效力。
为了解决这个问题,药物化学家通常通过添加新键来刚性化分子。由单个可旋转键连接的两个子结构可以扭曲成许多构象,但添加第二个键将它们连接在一起会严格限制它们在三维空间中的移动方式。通过将那个键放在正确的位置,化学家可以将分子锁定成结合其靶标所需的确切形状。这种策略通常被称为“提前支付熵成本”,可以显著提高效力。
在这里,我们将重点关注一个著名的成功刚性化案例。药物克唑替尼(crizotinib)是第一代小分子酪氨酸激酶抑制剂(TKI),用于治疗某些形式的非小细胞肺癌。在克唑替尼中,有五个主要的可旋转键。劳拉替尼(lorlatinib)是第三代小分子TKI,与克唑替尼相似,但在其末端进行了环化,将有效可旋转键数量减少到零,从而在其他效应中带来更高的效力。
协作智能
我们将要求智能体在文献中搜索这些药物及其类似物。借助Antigravity中的化学信息学技能,智能体能够从这些文档中提取分子,将其与报告的数据关联,并准备化合物以供下游分析。
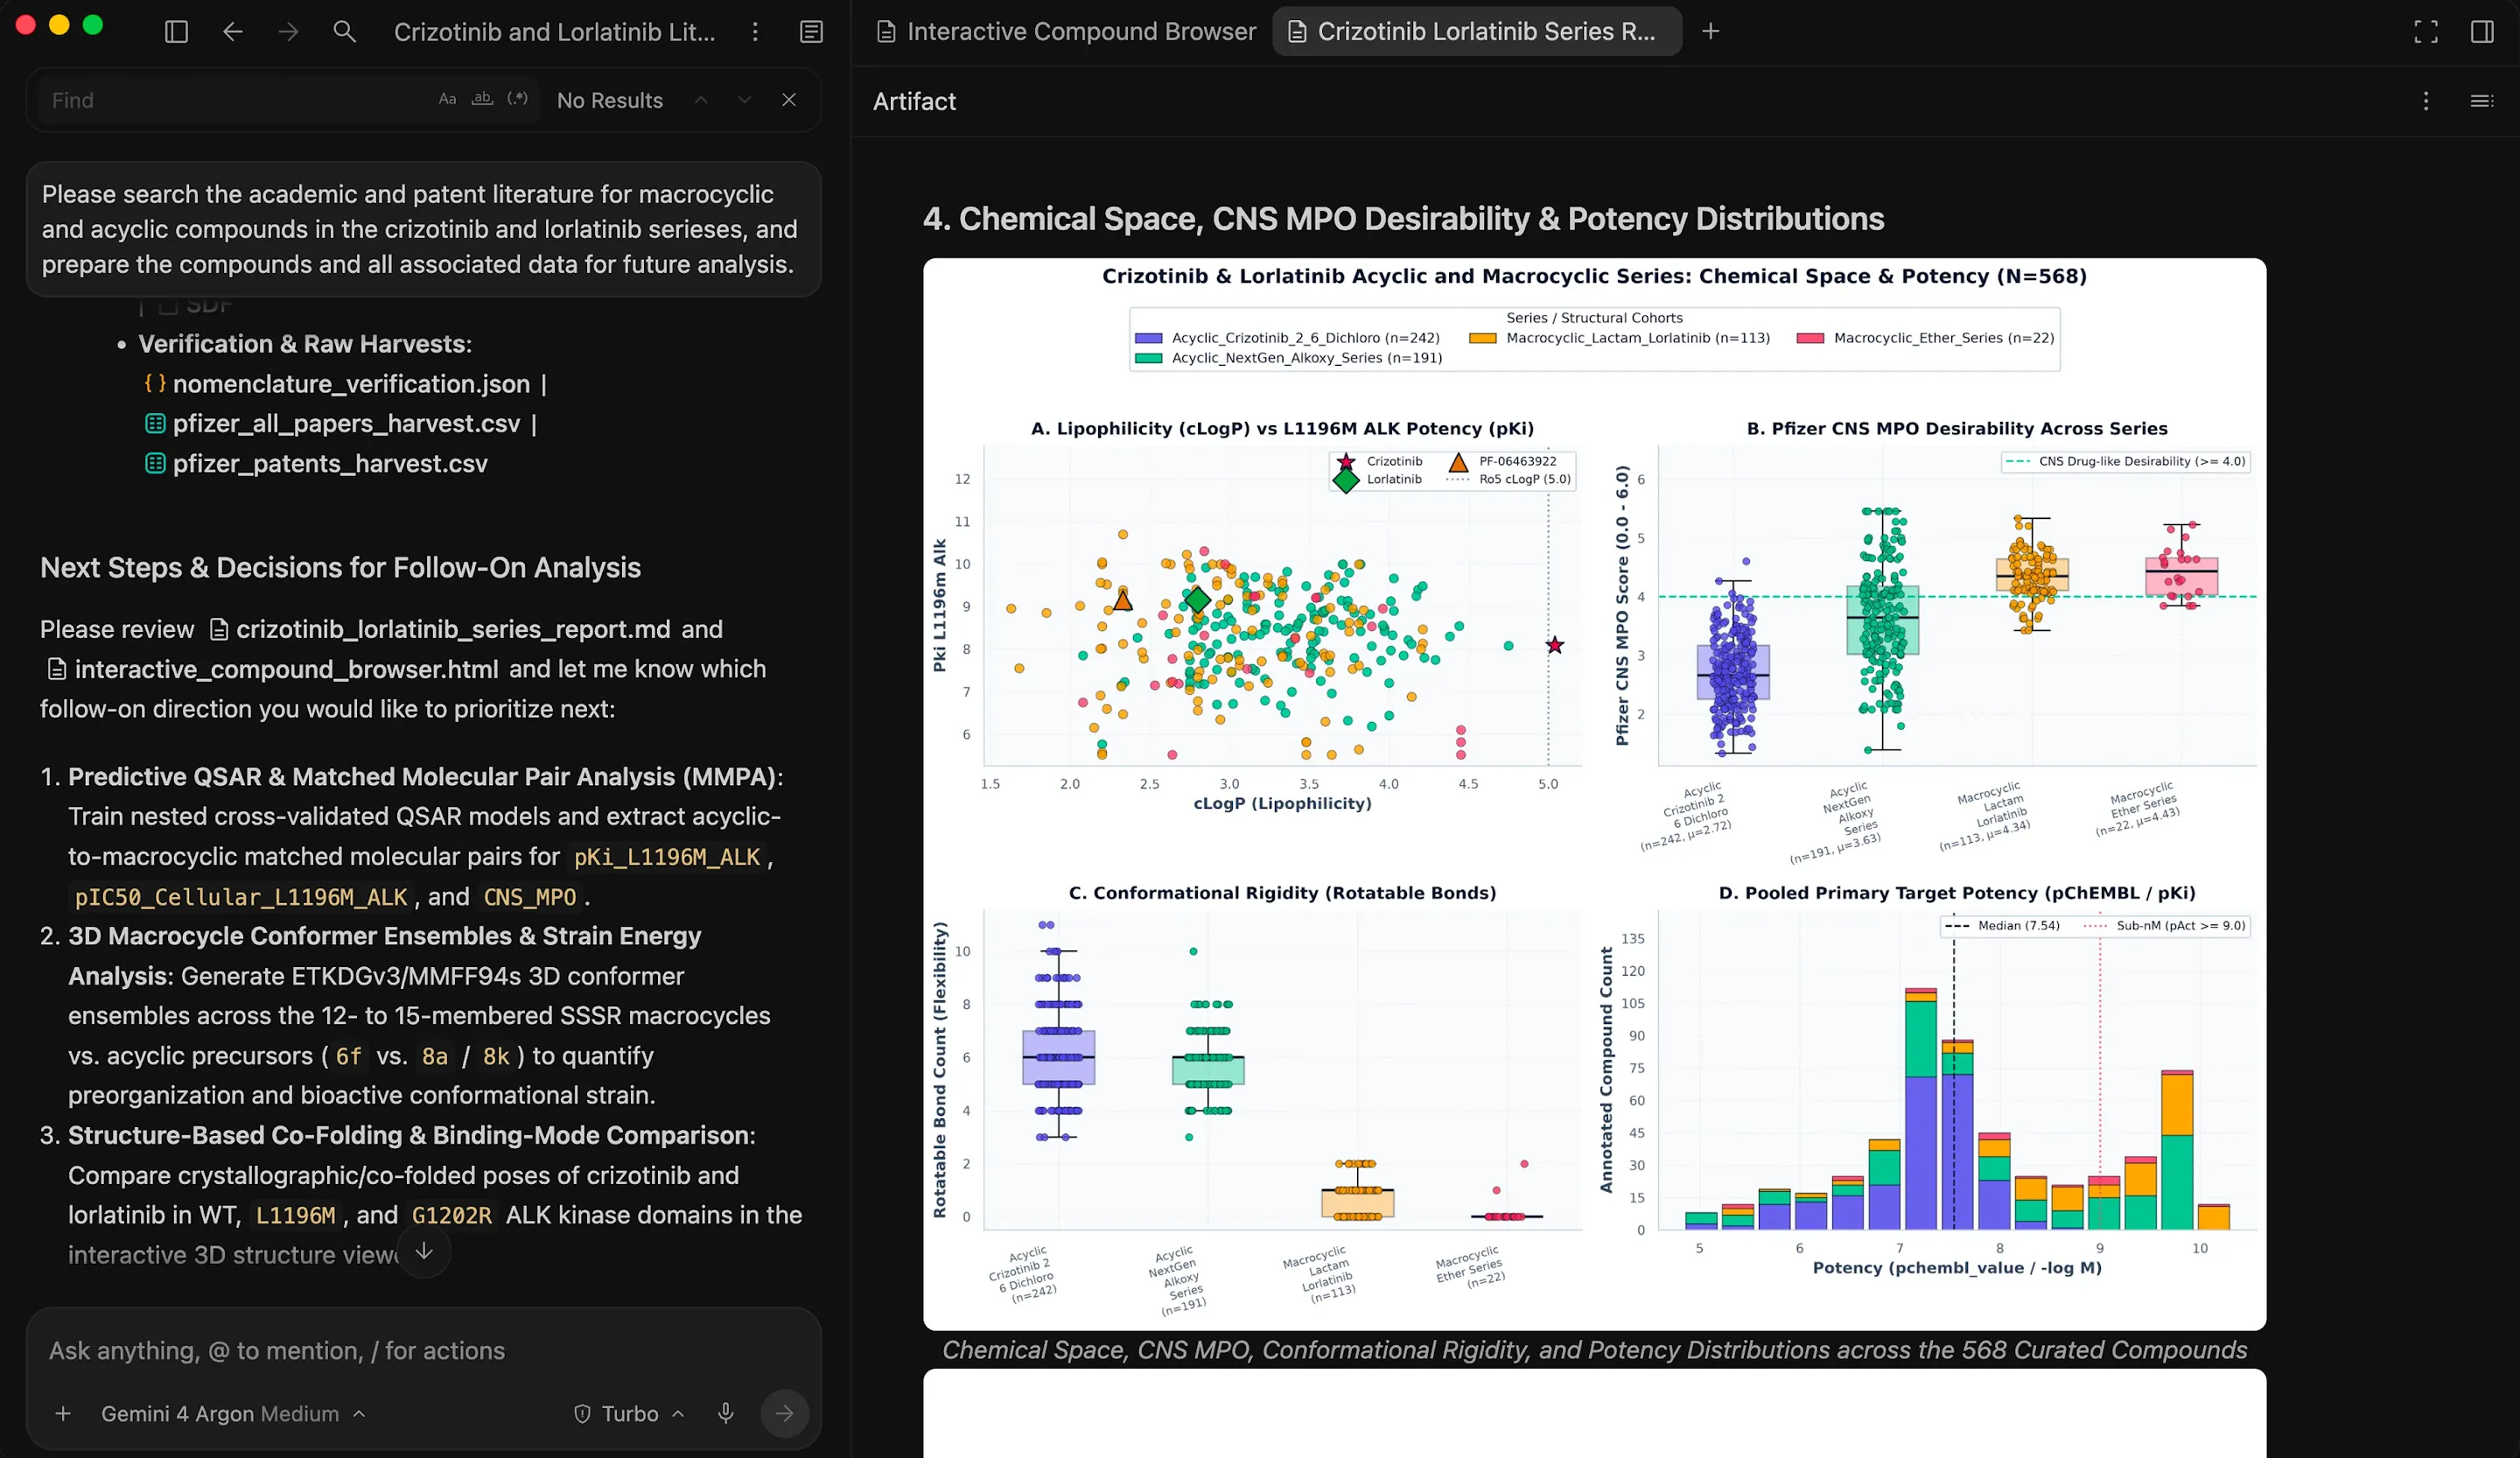
为了更深入的探索,智能体启动一个交互式查看器,显示精选化合物、其相关数据以及可定制的散点图。例如,绘制效力与可旋转键的关系图,按大环状态着色,立即揭示像劳拉替尼这样的大环化合物往往具有更少的可旋转键和更高的效力。最终,我们设计这些技能不仅是为了扩展智能体的化学能力,也是为了使用户与智能体的协作无缝进行。
在交互式查看器中,科学家可以浏览从文献中检索到的每一种化合物,点击单个分子以检查其元数据,并绘制整个数据集中的关系图。例如,绘制细胞效力与可旋转键的关系图,按大环状态着色,可以清楚地表明效力最高的化合物是最刚性的。
在下载并整理所有数据后,智能体能够执行更高级的分析,以支持计算化学家的工作。作为下一步,我们将进行匹配分子对分析,这是一种用于药物化学的技术,通过比较仅在该变化上不同的分子对,来分离对分子进行微小、离散改变所产生的影响。智能体也曾独立建议进行这项分析,因为我们预计数据集中会包含许多有信息量的分子对。我们还将要求智能体利用其分子机器学习能力构建一个预测模型。
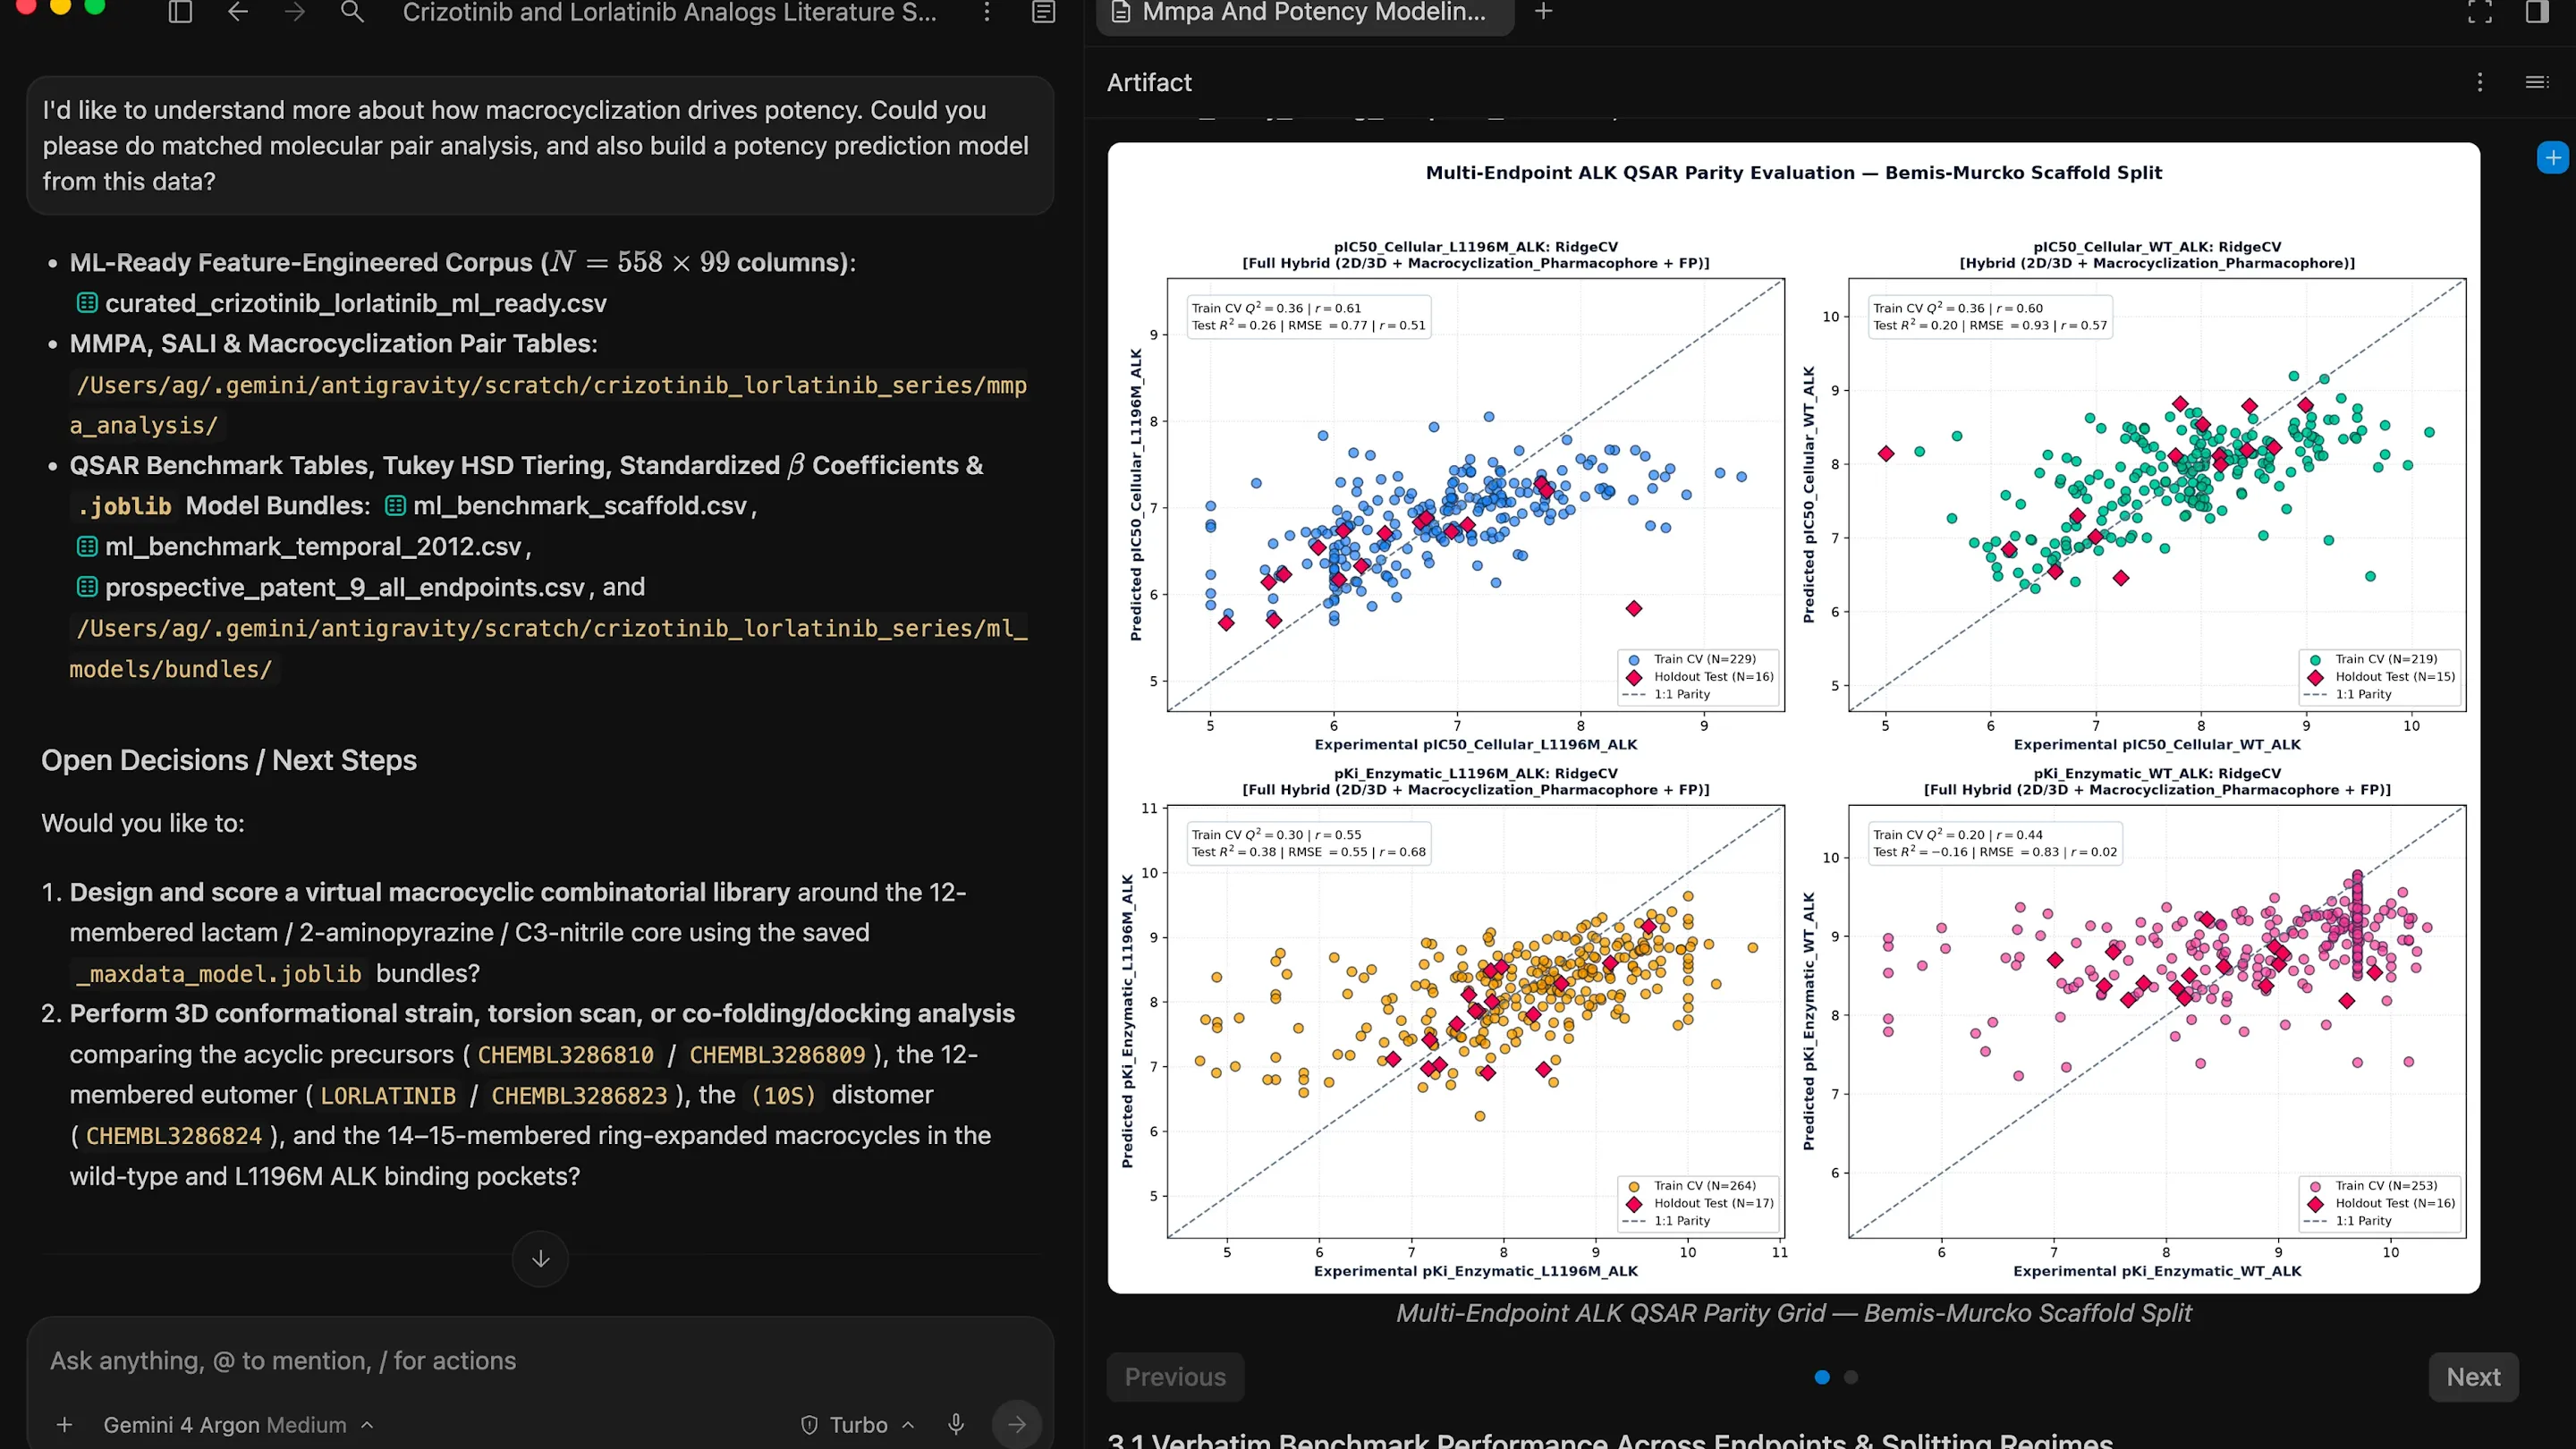
匹配分子对分析(MMPA)比较了许多分子对,这些分子对之间的差异在于是否成环。分析结果表明,成环减少了可旋转键的数量,同时总体上提高了效力,这与预期一致。智能体还使用不同的特征集和模型架构构建了大量效力模型,并在留出集上进行了验证。这些技能为智能体提供了如何最好地构建分子机器学习模型的指导——例如,当信息可用时,智能体通常会使用按时间顺序的划分,在较旧的化合物上训练以预测较新的化合物,但也可以退回到按骨架划分,以更好地估计泛化能力。
最后,我们要求智能体根据其学习成果设计新的、改进的大环化合物,它推荐了涉及不同化合物的多种反应和合成路线。智能体可以准备这些化合物,以便使用AlphaFold或基于物理的技术(如分子动力学模拟)进行进一步分析。
该技能为智能体配备了操作和验证反应、生成弯箭头电子推动图以及从公共数据库中查找类似反应所需的工具。智能体结合自身知识和先前开发的MMPA及效力预测模型,生成了一些有趣的设计,解释了其药物化学原理,并提出了与已记录程序一致的潜在合成路线。它还使用上一轮训练的模型来预测每个设计的效力。
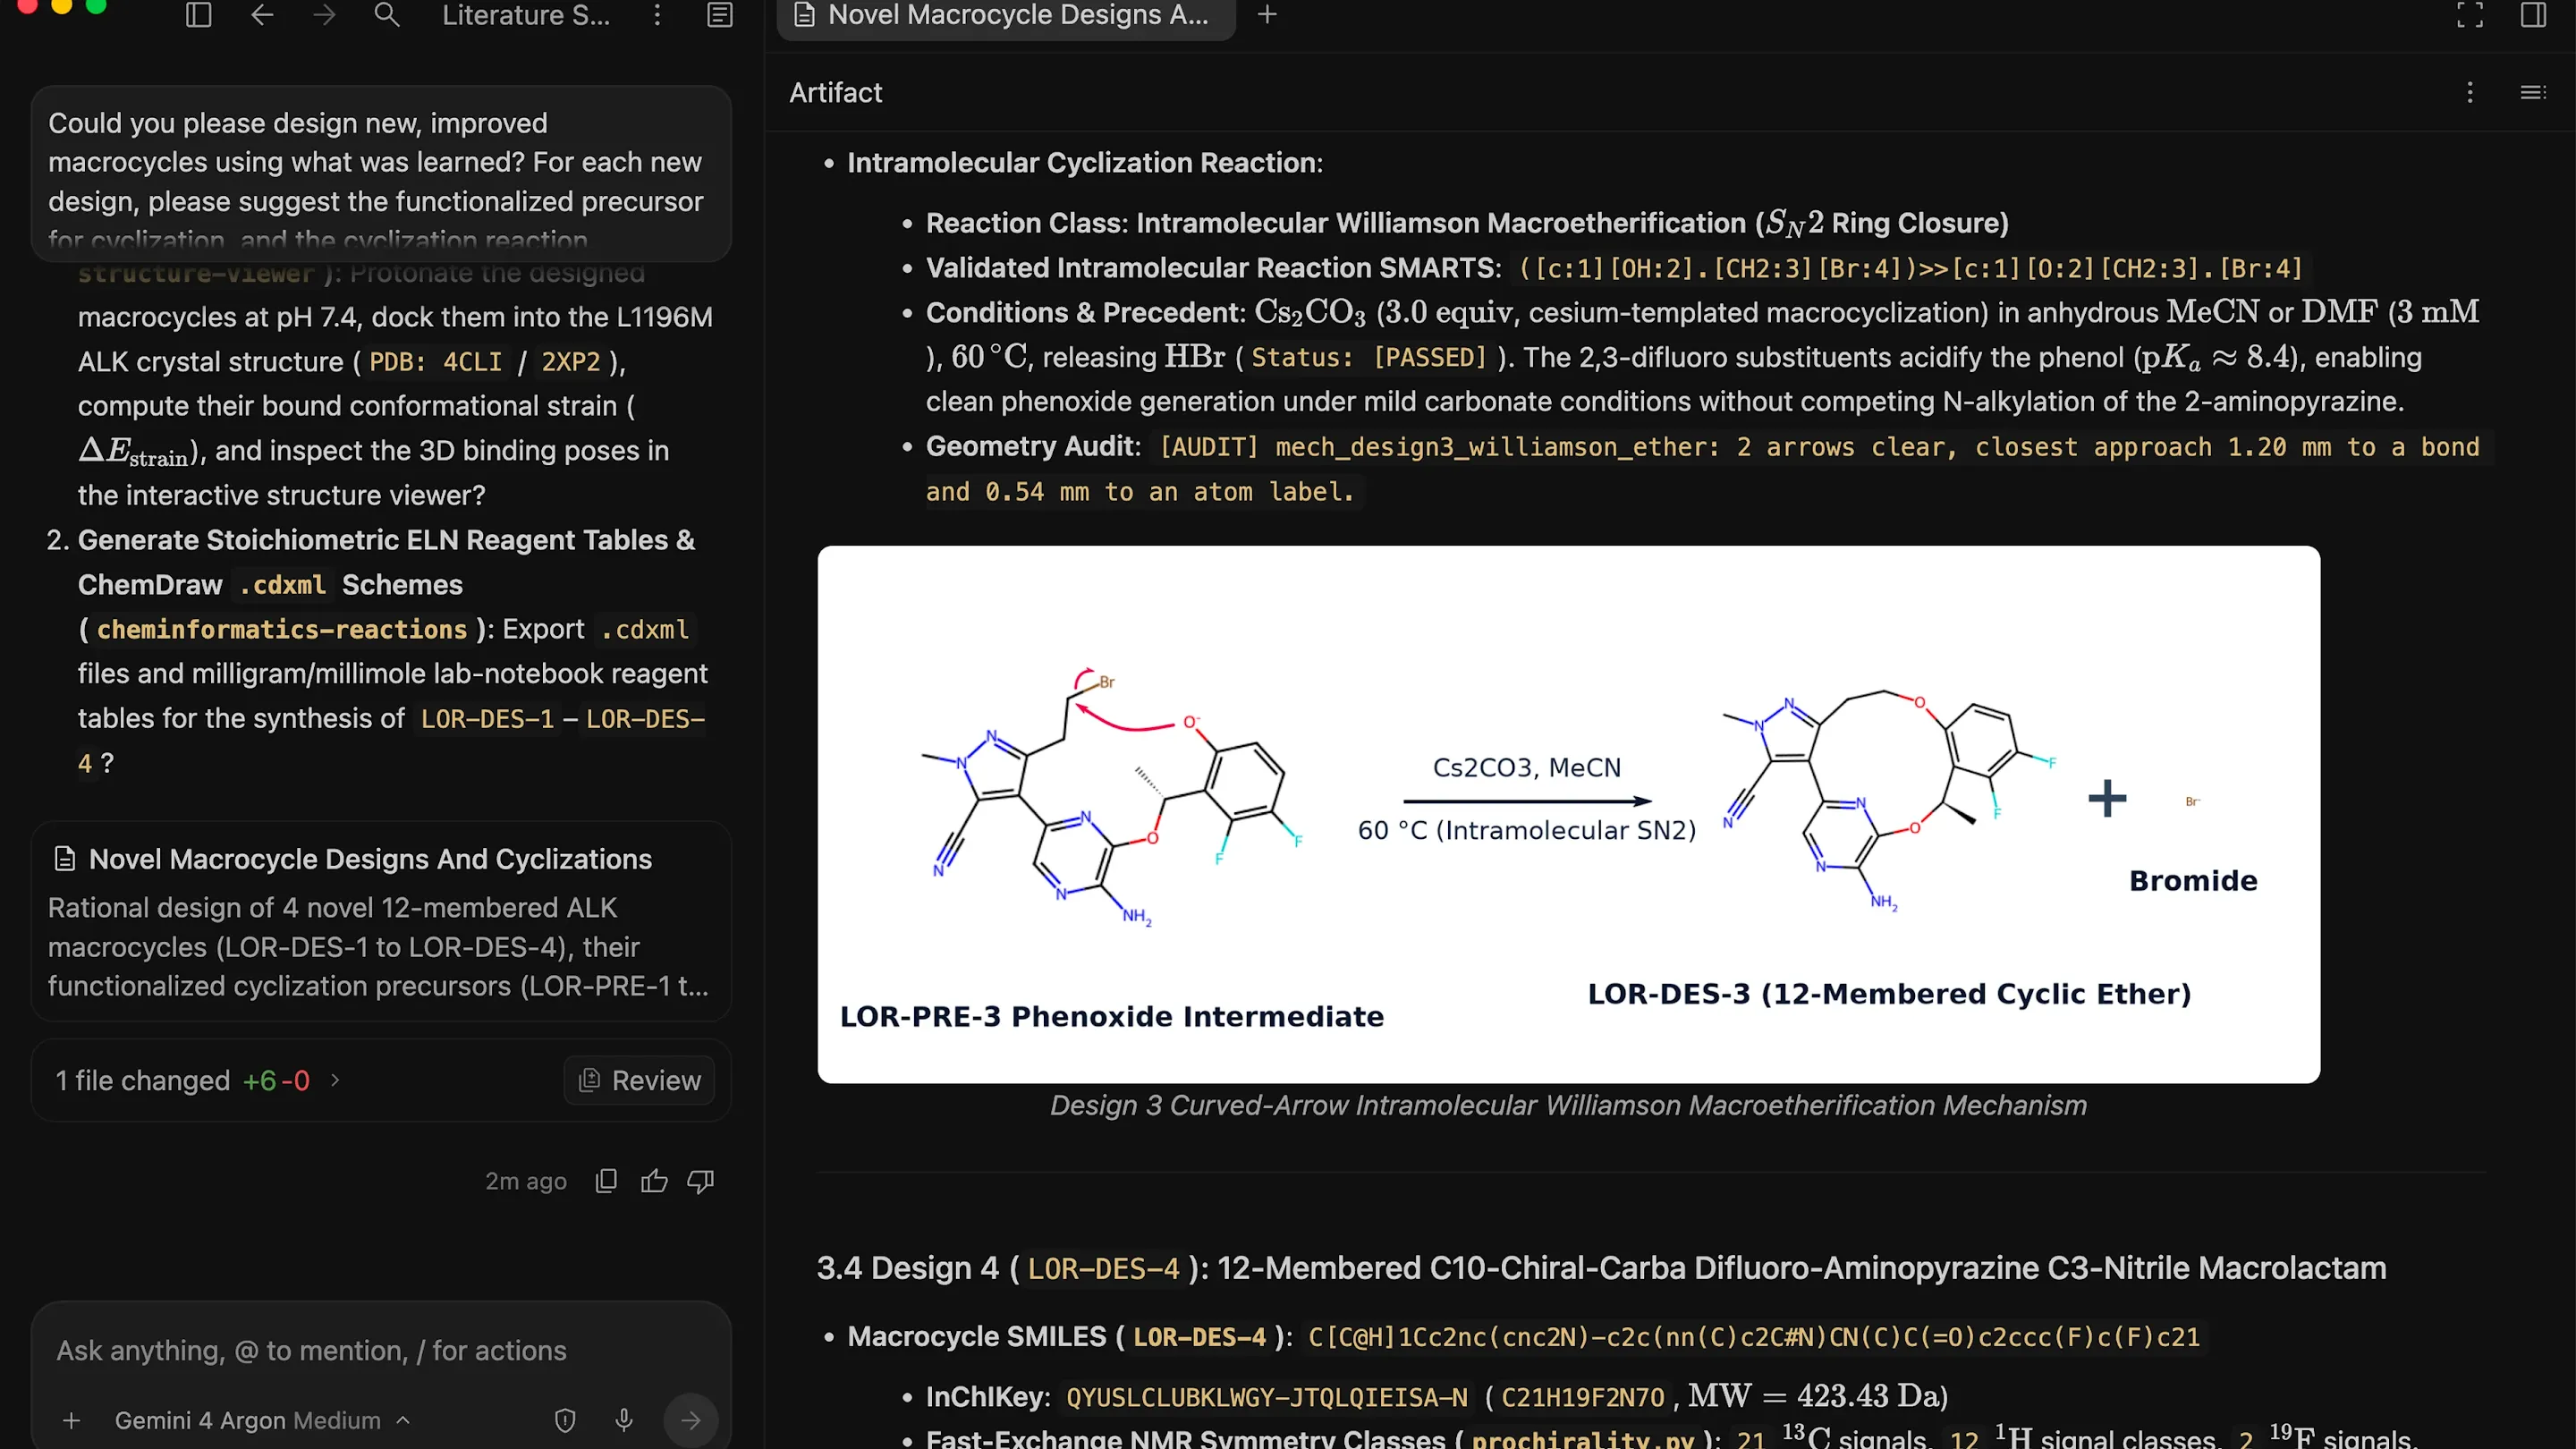
分析完成后,结果可以导出为多种格式,准备好加载到许多行业标准的化学软件包中。
同时,了解这些工具不能做什么也很重要。稀疏数据、实验室间测定噪声和狭窄的动态范围限制了即使最强大模型的预测精度;计算设计是可检验的假设,而不是成品药物。借助Antigravity中的化学信息学技能,药物发现科学家可以更快地生成更有力支持的设计假设,但每个提出的设计都必须通过实验合成和验证。
研究人员做出有意义的科学决策的速度正在加快。不久前,这里展示的工作流程需要花费数天时间,并且需要大量的计算专业知识。使用Antigravity作为科学工作台,使计算化学家和实验化学家都能加速其工作流程,并专注于真正重要的问题。
致谢
化学信息学技能现已在Google Antigravity上提供。下载Antigravity应用并安装Science插件即可开始使用这些技能。在此处探索Science用例。
作为企业用户,您今天也可以在Antigravity上开始使用化学信息学,只需选择“使用企业账户”并使用您的Google Cloud凭据登录应用即可。
为了进一步加快研究步伐,我们为10,000名科学家免费提供Google Antigravity最高使用层级,为期6个月(滚动入驻),但须符合资格、容量和选拔条件。申请现已开放。
我们要感谢以下团队成员的贡献:Filip Radlinski、Artem Sobolev、Victoria Johnston、Hannah Kiely-Collins、Zachary Wu、Jue Wang、Jack Dunger、Adriana Fernandez Lara、Ngân Vũ、Doug Fritz、Yunhan Xu、Sebastian Nowozin、Pushmeet Kohli。